中华神经科杂志
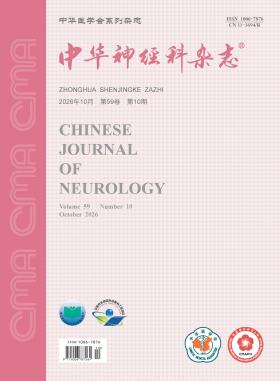
2026年 · 第59卷第10期
出版日期 2026-10-08电子版 ¥23.00元¥45.00元
中华神经科杂志
述评
浅谈《中国帕金森病治疗指南(第五版)》的更新要点与临床意义
黄沛 谭玉燕 陈生弟
中华神经科杂志2026年 59卷 10期
DOI: 10.3760/cma.j.cn113694-20260504-00298
摘要
《中国帕金森病治疗指南(第五版)》是在循证证据快速积累、治疗技术不断拓展和我国帕金森病长期管理需求日益突出的背景下完成的重要修订。新版指南以《中国制订/修订临床诊疗指南的指导原则(2022版)》和推荐分级的评估、制订与评价体系为方法学基础,系统构建证据等级与推荐强度相结合的循证推荐框架,并通过推荐表格和临床流程图提升临床可操作性。与既往版本相比,第五版指南更加突出全程管理理念,围绕帕金森病不同病程阶段的诊疗需求,系统更新了药物治疗、运动及非运动症状管理、神经调控、康复干预,以及数字评估和智能技术、干细胞和基因治疗等前沿内容。新版指南既吸收国际研究进展,又体现了我国专病中心建设、分级诊疗、全程管理等特色,有助于推动我国帕金森病诊疗向循证化、规范化、精准化和全程化发展。
运动障碍
帕金森病与血管性帕金森综合征非运动症状的差异性分析及其临床鉴别价值
王钰彤 冯元媛 陈怡 谭沙一君 孟安娜 武子雯 张丽
中华神经科杂志2026年 59卷 10期
DOI: 10.3760/cma.j.cn113694-20260311-00157
摘要
目的
探讨血管性帕金森综合征(VP)与帕金森病在非运动症状,特别是认知功能及睡眠障碍方面的差异性特征,为两者的临床鉴别诊断提供依据。
方法
收集2023年1月至2024年12月于南京医科大学附属脑科医院就诊的帕金森病患者127例作为帕金森病组,同时收集同期就诊的VP患者47例作为VP组。总结两组患者的一般临床资料;采用统一帕金森病评定量表第三部分及Hoehn-Yahr分期评估所有患者的运动症状及疾病严重程度;采用帕金森病非运动症状问卷(PD-NMSQ)、汉密尔顿抑郁/焦虑量表评估其非运动症状及情绪状态;采用简易精神状态检查量表(MMSE)及蒙特利尔认知评估量表(MoCA)评估认知功能;采用匹兹堡睡眠质量指数、帕金森病睡眠量表及快速眼球运动睡眠行为障碍筛查问卷(RBDSQ)评估其睡眠状况;采用39项帕金森病生活质量问卷(PDQ-39)评估其生活质量。采用单因素及多因素Logistic回归分析筛选VP的独立危险因素。通过受试者工作特征曲线评估各单一指标及联合模型预测VP的鉴别效能。对部分患者进行整夜多导睡眠图(PSG)监测,比较两组睡眠结构及睡眠相关事件的差异。
结果
VP组患者的MMSE评分[26(22,29)分]、MoCA评分[20(17,24)分]及RBDSQ评分[2(1,5)分]均显著低于帕金森病组[MMSE评分28(24,29)分,Z=-2.107,P=0.035;MoCA评分24(19,26)分,Z=-2.814,P=0.005;RBDSQ评分3(1,7)分,Z=-2.070,P=0.038];VP组患者的PDQ-39评分[33(19,55)分]显著高于帕金森病组[24(12,41)分;Z=-2.588,P=0.010]。PD-NMSQ各维度分析结果显示,VP组患者的心血管症状评分显著高于帕金森病组[1(0,1)分比0(0,1)分,Z=-2.892,P=0.004]。MoCA亚项分析结果显示,VP组患者的延迟回忆评分显著低于帕金森病组[2(0,3)分比3(1,4)分,Z=-2.868,P=0.004]。多因素Logistic回归分析结果显示,PD-NMSQ心血管症状评分升高是VP区别于帕金森病的独立危险因素(OR=2.464,95%CI 1.350~4.498,P=0.003);RBDSQ评分降低(OR=0.863,95%CI 0.759~0.980,P=0.023)及MoCA评分降低(OR=0.928,95%CI 0.866~0.993,P=0.031)是VP的独立预测指标。PSG分析结果显示,帕金森病组的快速眼球运动睡眠行为障碍(RBD)确诊率显著高于VP组[13/35(37.1%)比0/8(0),χ2=6.523,P=0.011]。
结论
帕金森病患者与VP患者在非运动症状上存在系统性差异。VP患者以更显著的认知功能损害(尤其是延迟回忆)、更重的心血管症状及更差的生活质量为特征,而帕金森病患者以RBD的高发生率为特征。整合认知评估与RBD筛查可为两者的临床鉴别提供有价值的线索。
帕金森病伴可能的快速眼球运动睡眠行为障碍患者的运动相关脑区结构协变网络研究
马欣昕 刘玥滢 谢妙贤 李春媚 李昕阳 尚丹丹 陈海波 苏闻
中华神经科杂志2026年 59卷 10期
DOI: 10.3760/cma.j.cn113694-20260622-00399
摘要
目的
探讨帕金森病伴与不伴可能的快速眼球运动睡眠行为障碍(RBD)患者运动相关脑区结构协变网络(SCN)差异及其与临床表现的相关性。
方法
本研究纳入自2025年1月至2026年3月在北京医院就诊的103例帕金森病患者[作为帕金森病组,进一步分为帕金森病伴可能的RBD(PD-RBD亚组)49例和帕金森病不伴可能的RBD(PD-nRBD亚组)54例]以及32名同期体检的健康对照(作为健康对照组)。基于10个核心运动相关脑区——中央前回、辅助运动区(SMA)、中央后回、顶上小叶、旁中央小叶(PaL)、尾状核、壳核、苍白球、丘脑和小脑的灰质体积构建SCN。采用置换检验进行组间差异比较,并经错误发现率(FDR)校正,分析SCN连接强度与临床变量的相关性。
结果
与健康对照组相比,帕金森病患者表现为广泛的结构协变连接降低,涉及脑区包括中央后回-小脑(Cohen′s q=0.678,P=0.005,FDR校正)、丘脑-小脑(Cohen′s q=0.570,P=0.007,FDR校正)、顶上小叶-苍白球(Cohen′s q=0.515,P=0.028,FDR校正)、苍白球-小脑(Cohen′s q=0.512,P=0.012,FDR校正)、中央后回-苍白球(Cohen′s q=0.446,P=0.037,FDR校正)、顶上小叶-丘脑(Cohen′s q=0.459,P=0.048,FDR校正)及中央前回-SMA(Cohen′s q=0.445,P=0.028,FDR校正)。在控制年龄、性别及颅内总体积后,PD-RBD亚组较PD-nRBD亚组在中央前回-PaL(Cohen′s q=0.612,P=0.012,FDR校正)、中央前回-顶上小叶(Cohen′s q=0.502,P=0.020,FDR校正)、尾状核-壳核(Cohen′s q=0.405,P=0.026,FDR校正)、尾状核-苍白球(Cohen′s q=0.360,P=0.045,FDR校正)、壳核-小脑(Cohen′s q=0.416,P=0.035,FDR校正)和苍白球-小脑(Cohen′s q=0.351,P=0.047,FDR校正)连接对上显示出显著更低的协变强度。值得注意的是,PD-RBD亚组中央前回-PaL和中央前回-顶上小叶连接出现可能的协变方向反转(由正相关转为弱负相关)。此外,帕金森病组中SCN连接强度与年龄、病程、运动严重程度、认知功能及RBD状态存在相关性。
结论
帕金森病患者运动相关SCN存在显著破坏,PD-RBD亚型表现出更为严重的网络损伤及可能的拓扑重组。
早发型和晚发型原发性不宁腿综合征患者的临床特征比较
尚丹清 张丽萍 何佳秀 范孟孟 周俊英 宿长军 赵显超
中华神经科杂志2026年 59卷 10期
DOI: 10.3760/cma.j.cn113694-20251231-00806
摘要
目的
探索早发型和晚发型原发性不宁腿综合征(RLS)患者的临床特征,并分析两组患者在周期性肢体运动指数(PLMI)和血清铁蛋白水平关系上的差异。
方法
回顾性纳入2016年1月至2022年12月在空军军医大学唐都医院睡眠中心明确诊断为原发性RLS的184例患者为研究对象。收集患者人口学资料、临床症状、主观问卷(包括国际不宁腿综合征评定量表、匹兹堡睡眠质量指数、失眠严重程度指数、Epworth嗜睡量表、汉密尔顿焦虑量表以及汉密尔顿抑郁量表)评估结果、多导睡眠图(PSG)数据和生化指标[血红蛋白、血清铁、血清铁蛋白、空腹血糖、肌酐、尿酸、尿素、估算肾小球滤过率(eGFR)]检测结果等。按发病年龄将原发性RLS患者分为早发型原发性RLS组(发病年龄<45岁)和晚发型原发性RLS组(发病年龄≥45岁),通过组间比较分析两组患者在上述指标间的差异。通过多元线性回归分析PLMI与血清铁蛋白的关联。
结果
与晚发型原发性RLS患者相比,早发型原发性RLS患者就诊年龄更早[(43.14±11.24)岁比(60.93±8.70)岁,t=-12.054,P<0.001]、受教育程度更高[受教育年限≥15年比例:53.8%(21/39)比12.3%(8/65),χ2=20.915,P<0.001]、病程更长[5.0(2.0,10.0)年比2.0(0.7,5.0)年,Z=-4.316,P<0.001]、更多从事商业或其他职业活动[40.0%(16/40)比7.7%(5/65),χ2=16.154,P<0.001]。晚发型原发性RLS患者吸烟比例更高[24.2%(15/62)比5.4%(2/37),χ2=5.751,P=0.025]且农民比例更高[46.2%(30/65)比17.5%(7/40),χ2=8.909,P=0.003]。临床症状方面,晚发型原发性RLS患者描述下肢受累的比例更高[99.1%(107/108)比92.9%(65/70),χ2=5.040,P=0.035],而感觉描述方面两组差异无统计学意义。主观问卷评估方面,早发型原发性RLS患者的日间思睡比例更高[22.1%(15/68)比9.1%(10/110),χ2=5.854,P=0.025],两组患者的疾病严重程度、情绪及睡眠等量表评分差异均无统计学意义。PSG结果显示,晚发型原发性RLS患者的总睡眠时间更短[329.75(241.00,371.50)分比366.25(314.50,403.00)分,Z=-3.381,P=0.001]、睡眠效率更低[69.05(52.05,82.05)%比79.75(68.05,85.05)%,Z=-3.144,P=0.002]、N3期睡眠比例更低[4.55(0,11.80)%比8.25(1.55,17.25)%,Z=-2.737,P=0.006]、入睡后觉醒时间更长[110.25(62.25,183.50)min比81.00(42.80,124.85)min,Z=-3.076,P=0.002]、呼吸暂停低通气指数[9.25(2.90,21.45)次/h比3.85(0.90,10.05)次/h,Z=-3.327,P=0.001]以及PLMI更高[13.70(4.00,43.80)次/h比6.90(2.55,20.75)次/h,Z=-2.360,P=0.018]。生化指标中,早发型原发性RLS患者的血清铁蛋白水平更低[77.5(19.3,124.9)μg/L比120.9(76.1,180.2)μg/L,Z=-2.915,P=0.004]且血清铁蛋白<75 μg/L的比例更高[48.1%(26/54)比23.6%(21/89),χ2=9.182,P=0.003];晚发型原发性RLS患者血尿素水平更高[5.1(4.6,6.1)mmol/L比4.7(4.2,5.3)mmol/L,Z=-2.606,P=0.009],eGFR水平更低[98.1(91.3,104.6)ml·min-1·1.73 m-2比112.4(106.7,120.6)ml·min-1·1.73 m-2,Z=-5.577,P<0.001]。晚发型原发性RLS人群中,PLMI与男性呈正相关(B=23.343,P=0.008),与血清铁蛋白水平呈负相关(B=-0.122,P=0.018);早发型原发性RLS人群中未见类似关联。进一步交互作用分析发现,PLMI与铁蛋白的负相关关系不受性别干扰(总原发性RLS患者:B=-0.083,95%CI -0.284~0.117,P=0.400;早发型原发性RLS患者:B=0.198,95%CI -0.421~0.817,P=0.497;晚发型原发性RLS患者:B=-0.085,95%CI -0.870~0.118,P=0.396)。
结论
早发型和晚发型原发性RLS患者表现出不同的临床特征。早发型原发性RLS患者的铁缺乏状态更为显著,晚发型原发性RLS患者的PLMI与铁蛋白水平密切相关。临床工作中对晚发型原发性RLS患者予以铁代谢指标的关注和筛查可能具有重要价值,对早发型原发性RLS患者除铁代谢相关指标外,还需关注背后更为复杂的神经代谢机制。
临床研究
GABRA2基因相关发育性癫痫性脑病78型2例临床及遗传学分析并文献复习
宣小燕 朱敏 卢孝鹏 何逸康 丁乐 赵晓科 何燕
中华神经科杂志2026年 59卷 10期
DOI: 10.3760/cma.j.cn113694-20260402-00222
摘要
目的
总结GABRA2基因变异导致发育性癫痫性脑病78型(DEE78型)的临床特征与遗传学特点。
方法
回顾性分析2021年4月和2023年2月就诊于南京医科大学附属儿童医院的2例DEE78型患儿的临床资料及基因检测结果。在中国知网、万方及PubMed等数据库检索GABRA2变异致DEE78型的相关文献,总结该病临床表型与基因型特点。
结果
2例患儿均为男性,分别为9岁4月龄和6岁6月龄。2例患儿均表现为局灶性癫痫发作、重度智力障碍、语言落后、运动发育迟缓。例1合并有肌张力增高、房间隔缺损、反复呼吸道感染、闭塞性细支气管炎及脑发育不良,例2伴有肌张力减退。全外显子组测序结果显示,2例患儿存在GABRA2基因变异,分别为c.865A>C(p.Thr289Pro)和c.994G>A(p.Ala332Thr),上述2种变异既往均未见报道。文献检索共发现GABRA2基因变异相关DEE78型文献7篇,共报道18例患者(包括本研究2例),男女比例9∶8(1例未知性别),涉及16种不同的变异类型,以错义变异为主,多为新发变异,常见临床表现为癫痫发作(18/18,药物难治性癫痫13例,癫痫起病年龄为1 d至17岁)、发育迟缓(18/18,极重度4例,重度8例,轻至中度5例)、肌张力减退(9/12)及小头畸形(3/11)等。
结论
GABRA2基因相关DEE78型以新发错义变异常见,患者表型存在异质性,总体病情较重,多数患者出现药物难治性癫痫,并伴有重度/极重度发育迟缓。
KAT6A基因变异所致Arboleda-Tham综合征的临床表现和基因特征分析
郑璇 王彦红 乔平云 董孝云 李靖婕 刘磊 孔京慧 张小慢 李林飞 张耀东
中华神经科杂志2026年 59卷 10期
DOI: 10.3760/cma.j.cn113694-20260128-00069
摘要
目的
探讨KAT6A基因变异所致Arboleda-Tham综合征的临床表现和基因特征。
方法
回顾性分析2020年5月至2025年5月于郑州大学附属儿童医院收治的7例KAT6A基因变异所致Arboleda- Tham综合征患儿的病例资料,总结分析其性别、年龄、外观、生长发育情况、影像学和基因检测结果。
结果
7例患儿中男性4例、女性3例,起病年龄范围为28 d至2岁,所有患儿均存在不同程度的智力障碍或发育迟缓,以语言发育落后为显著特征,特殊外观6例(其中2例小头畸形),头颅磁共振成像异常5例,先天性心脏缺陷2例,胃肠道异常2例,癫痫发作1例,孤独症1例。1例患儿有家族史,其母亲、姐姐均有智力落后,吐字不清。7例患儿全外显子测序分析共检测到3个无义变异(c.931C>T、c.1660C>T、c.2537T>A)和4个移码变异(c.2164dup、c.441dup、c.3403_3410del、c.1413dup)。6例为新发变异,1例遗传自母亲。所有变异均为致病性且未见既往文献报道。
结论
KAT6A基因变异所致Arboleda-Tham综合征的临床特征具有高度异质性,主要表现为以语言发育落后为显著特征的神经发育障碍,常伴有特殊面容、非特异性头颅影像学异常及多系统受累。该综合征基因特征以KAT6A基因功能丧失性变异为主,主要为新发变异,也可遗传自亲代。
CNOT2基因变异所致IDNADFS患者1例及文献复习
李鑫 刘学芳 杜雅坤 王薇 陈芳
中华神经科杂志2026年 59卷 10期
DOI: 10.3760/cma.j.cn113694-20260312-00158
摘要
目的
探讨CNOT2基因变异所致伴有畸形面容及骨骼异常的智力发育障碍(IDNADFS)患者的临床特点,提高临床医师对该病的认识。
方法
回顾性分析河北省儿童医院神经内科2023年10月收治的1例CNOT2基因突变所致IDNADFS患者的临床特点,并结合文献,对该病的临床特点、基因检测结果、诊治经验进行总结。
结果
本例患者为女性,9岁,临床表现为癫痫发作(全面强直阵挛发作)、全面性发育障碍、孤独症谱系障碍、特殊面容(前额突出,三角鼻,下颌短、后缩)及吐字不清、鼻音重。脑电图示清醒期广泛性快波节律,双侧后头部4至5 Hz慢波、尖形慢波。头颅磁共振成像示胼胝体薄,双侧脑室体后部变尖,脑沟增宽。基因检测发现CNOT2基因存在新发突变[c.1426C>T(p.Arg476*)],故诊断为CNOT2基因突变所致的IDNADFS。文献复习共检索到10篇英文文献报道的IDNADFS患者16例,加上本例共17例。17例患者中男女比例相当(男性8例,女性9例),所有患者均存在发育迟缓/智力障碍及特殊面容。常见临床表现包括骨骼畸形(15/17)、语言发育迟缓(12/17)、肌张力低下(7/17)。癫痫发作少见(2/17,2例癫痫患者均能用药物控制发作)。患者起病年龄较早,基因诊断年龄为10个月至40岁,其中5例为CNOT2基因点突变、12例为12q15染色体缺失,均为新发变异。
结论
CNOT2基因变异(包括点突变与染色体缺失)所致IDNADFS以发育迟缓/智力障碍、特殊面容及骨骼畸形为核心临床特征,可伴语言障碍、肌张力低下等,癫痫发生率低且对抗癫痫药物反应良好。
肉芽肿性肌炎3例报道并文献回顾
刘晓宇 张国勇 侯颖 戴廷军 赵冰 焉传祝
中华神经科杂志2026年 59卷 10期
DOI: 10.3760/cma.j.cn113694-20260528-00351
摘要
目的
通过分析肉芽肿性肌炎患者的临床、影像、肌肉病理及治疗随访结果,归纳不同病因所致肉芽肿性肌炎的临床特征。
方法
收集山东大学齐鲁医院2016—2025年收治的3例肉芽肿性肌炎患者的临床资料,检索并总结国内外文献报道的具有完整资料的肉芽肿性肌炎病例特征。
结果
3例患者的年龄分别为56、53及56岁,临床起病形式具有高度异质性,分别为双下肢皮下结节、四肢肌痛及双下肢肌无力。实验室检查结果示肌酸激酶轻中度升高。肌电图均呈活动性肌病表现。其中例2合并重症肌无力,例3合并结节病。例2肌肉磁共振成像表现为多灶性肌群炎症和水肿,例3表现为弥漫性肌肉萎缩及脂肪浸润。3例患者的肌肉活组织检查(活检)病理结果均符合肉芽肿性肌炎表现。经激素治疗后临床转归差异明显。复习文献发现肉芽肿性肌炎最常与结节病伴发(45.9%,56/122),男女比率约为1∶3.7。临床症状以四肢近端肌肉对称性无力为主,肌酸激酶多呈轻中度升高(71.11%,64/90)。重症肌无力相关者多伴胸腺瘤,眼外肌受累较少(1/7)。结节病相关者多伴其他系统肉芽肿,易出现非甲状旁腺激素依赖性高钙血症。
结论
肉芽肿性肌炎的临床表现以四肢近端肌无力为主,诊断依赖于肌肉活检。需要重点筛查有无合并结节病、重症肌无力等合并症,有利于精准治疗。
以运动后横纹肌溶解为主要表现的McArdle病4例
黄文杰 王青青 朱颖 康帅坤 刘靖 张巍 袁云 王朝霞 俞萌
中华神经科杂志2026年 59卷 10期
DOI: 10.3760/cma.j.cn113694-20260323-00186
摘要
目的
探讨McArdle病的临床、影像、病理学改变、基因型特点。
方法
回顾性收集2016年4月至2024年9月就诊于北京大学第一医院并最终确诊为McArdle病的4例患者,总结其临床资料、血清肌酸激酶、血肌酐、肌肉磁共振成像(MRI)、肌肉病理、基因检测、诊疗情况等。
结果
4例McArdle病患者中3例为男性,1例为女性,起病年龄为18~57岁。临床均表现为高强度运动后的横纹肌溶解,其中1例患者出现肌痛,1例患者出现肌无力,3例患者的肌力检查结果提示颈屈、上下肢近远端肌力均为Ⅴ级,仅1例患者肌力检查结果提示颈屈、上下肢近远端为Ⅴ-级。4例患者的血肌酐水平均正常,基线肌酸激酶水平为1 006~2 428 IU/L,运动后肌酸激酶为4 762~80 000+ IU/L,肌酸激酶水平变化显著。肌电图检查结果均未见运动、感觉神经受损。针极肌电图结果均未见明显肌源性或神经源性损害改变。仅1例患者肌肉MRI存在骨骼肌轻度脂肪浸润,所有患者均无骨骼肌水肿。4例患者的骨骼肌病理检查结果均显示空泡肌病样病理改变特点,具体表现为肌纤维膜下出现空泡样改变,酶组织化学染色显示肌纤维内肌磷酸化酶缺乏。4例患者行全外显子组测序及Sanger法验证,均显示PYGM基因存在错义、无义或插入缺失变异,经家系验证,符合复合杂合变异,根据生物信息学致病性判断,均为致病性或可能致病性变异。
结论
成年晚发的McArdle病患者可表现为高强度运动后的横纹肌溶解而不伴明显肌无力,骨骼肌影像学改变轻微,病理学改变为特征性的肌纤维膜下空泡,基因致病变异存在多种形式。运动后发作性横纹肌溶解需考虑McArdle病。
病例报告
一氧化碳中毒迟发性帕金森综合征合并可逆性比萨综合征1例
苏洲 郑越昌 彭俊宇 伊婷婷 嵇继宇 刘帅 纪勇
中华神经科杂志2026年 59卷 10期
DOI: 10.3760/cma.j.cn113694-20260510-00315
摘要
比萨综合征(PS)是药物及神经变性病中可出现的轴性姿势异常,在一氧化碳中毒迟发性脑病(DEACMP)治疗过程中出现尚未见报道。本文报道1例70岁男性患者,急性一氧化碳中毒后1个月出现认知下降及帕金森综合征,予左旋多巴/苄丝肼(左旋多巴当量日剂量150 mg/d)联合多奈哌齐(5 mg/d)治疗。2周后患者步态启动困难加重,出现头颈及躯干向右侧屈伴轻度轴向旋转,坐位及立位偏斜分别达16.5°和16.0°,卧位消失,符合PS诊断。此时简易精神状态检查量表评分由16分升至19分,统一帕金森病评定量表第Ⅲ部分评分由15分升至26分。停用多奈哌齐并将左旋多巴/苄丝肼增量至300 mg/d后10 d,PS及运动症状显著改善。本病例提示,对DEACMP患者应用胆碱酯酶抑制剂时需监测姿势变化,PS如及时识别并调整治疗多属可逆。
PSEN2基因p.M239T突变相关常染色体显性遗传性阿尔茨海默病1例
王园园 赖玉洁 王延江 曾凡
中华神经科杂志2026年 59卷 10期
DOI: 10.3760/cma.j.cn113694-20260721-00479
摘要
遗传性阿尔茨海默病(AD)仅占所有AD患者的不足5%,发病年龄通常较早。相较于APP和PSEN1基因,由PSEN2基因致病突变导致的遗传性AD最为少见。由于麻痹性痴呆(GP)在临床症状、影像学检查等方面与AD存在一定重叠,在遗传性AD患者缺乏早发性家族史和AD病理学证据时易与GP混淆。本文报道1例因门诊血清学筛查异常而怀疑GP,后经系统检查排除并最终确诊为PSEN2基因p.M239T突变相关常染色体显性遗传性AD的患者,并讨论了GP和AD在临床表现、神经影像学和脑脊液检查方面的异同,以及p.M239T突变携带者的临床异质性,以期提高临床医师对两种疾病的认识。
头颅MRI阴性的原发性软脑膜弥漫大B细胞淋巴瘤1例
李陶然 刘凤琪 唐贤彪 姚娟 王晓艳 张克忠 刘德志
中华神经科杂志2026年 59卷 10期
DOI: 10.3760/cma.j.cn113694-20260427-00287
摘要
原发性软脑膜淋巴瘤(PLML)是原发性中枢神经系统淋巴瘤中罕见的亚型,因临床表现缺乏特异性,常易被误诊为炎性或感染性疾病。文中报道1例77岁男性患者,以反复发作性头痛及多脑神经麻痹为主要表现,病程中因对糖皮质激素反应良好,先后被误诊为面神经炎、痛性眼肌麻痹及脑干脑炎。患者头颅MRI增强扫描未见脑膜强化,反复行脑脊液细胞形态学检查及流式细胞学检查最终检出单克隆大B淋巴细胞,经全身18F-氟代脱氧葡萄糖-正电子发射体层摄影-电子计算机体层扫描排除系统性淋巴瘤后,确诊为原发性软脑膜弥漫大B细胞淋巴瘤。予泽布替尼联合利妥昔单抗及甲氨蝶呤方案化学治疗后,患者病情持续稳定。对于反复发作性脑神经麻痹、对激素敏感但短期内复发且影像学阴性的高龄患者,应警惕PLML的可能,尽早反复行脑脊液细胞学及流式细胞学检查有助于早期诊断。
门静脉海绵样变性合并双肺动静脉瘘致反常栓塞1例
李强 于昕禾 卢宇轩 闫子光 徐康洁 孙葳 金海强
中华神经科杂志2026年 59卷 10期
DOI: 10.3760/cma.j.cn113694-20260709-00449
摘要
报道1例门静脉海绵样变性合并双侧肺动静脉瘘(PAVFs)引发反常栓塞的复发性缺血性卒中患者。患者行双侧PAVFs弹簧圈栓塞术后,经颅多普勒发泡试验复查结果显示脑循环微栓子信号显著减少,随访期间未再发生缺血性卒中事件。本病例报道完整揭示了“门静脉体循环分流-肺循环分流”导致反常栓塞的证据链,为该类复杂跨系统血管疾病的诊疗提供了临床经验。
综述
躯体-认知行动网络的研究进展
李紫轩 申东方
中华神经科杂志2026年 59卷 10期
DOI: 10.3760/cma.j.cn113694-20260426-00283
摘要
躯体-认知行动网络(SCAN)是2023年以来借助精密功能磁共振成像技术在初级运动皮质(M1)中发现的新型脑功能网络。该网络主要由位于足、手、口等经典效应器特异性区域之间的3个效应器间区构成,并与丘脑、纹状体及小脑形成多层次功能回路。SCAN通过与扣带-岛盖网络等大尺度脑网络耦合,参与觉醒调节、内脏生理整合与全身运动计划的协调。SCAN的提出突破了传统运动皮质“运动小人”模型所强调的单一躯体定位框架,揭示了M1内效应器特异性区域与整合性行动网络交替分布的“整合-隔离”双系统组织模式。SCAN功能异常可能与帕金森病、局灶性肌张力障碍、Tourette 综合征及抑郁症等多种神经精神疾病相关。文中就SCAN的发现历程与解剖结构、功能特征及其在神经系统疾病中的病理生理意义与神经调控应用进行综述,以期为相关疾病的机制研究、临床评估和干预策略优化提供参考。
远隔缺血适应防治卒中的临床研究进展
崔钰 李莹 郭暄宇 孔祥茹 陈会生
中华神经科杂志2026年 59卷 10期
DOI: 10.3760/cma.j.cn113694-20260430-00291
摘要
目前,卒中的管理策略在预防与治疗方面已取得显著进展,但仍有部分患者在接受指南推荐的标准治疗后卒中复发和遗留神经功能缺损。远隔缺血适应具有多机制协同发挥保护作用的特点,通过对器官或组织进行反复、短暂的缺血刺激,诱导其他器官或组织产生对损伤的耐受与保护能力。近年来,远隔缺血适应在卒中防治领域取得重要研究进展,获得权威指南的推荐。文中简要介绍远隔缺血适应的类型及其作用机制,重点从治疗与预防两个角度,综述该疗法在卒中领域的最新临床研究进展,同时分析当前面临的挑战并展望未来发展方向,以期为远隔缺血适应在卒中临床实践中的应用转化与研究导向提供参考。
本期目次
下载本期封面 下载本期目录